液相色谱出峰顺序与化合物极性有关吗?反相色谱保留机制解析!
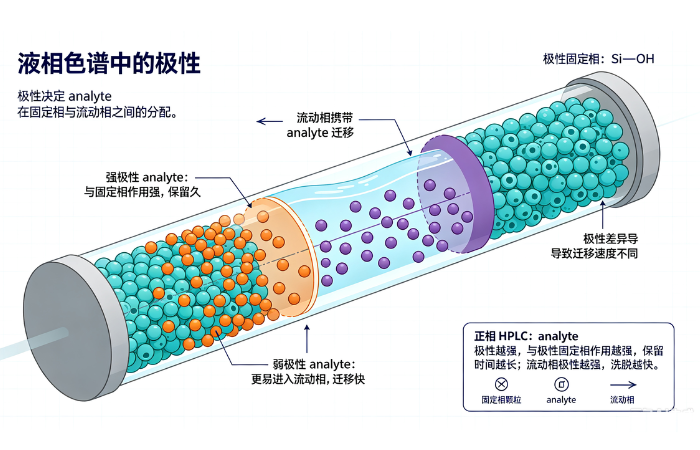
做液相色谱分析时,经常会遇到这样的问题:两个化合物哪个先出峰?对于刚开始接触 HPLC 的人员,比较常见的判断方法是看化合物的极性。通常认为,在反相色谱中,极性较大的化合物先洗脱,疏水性较强的化合物保留时间更长。
这种判断在很多常规分析中确实成立,但不能把它理解成固定的“出峰规则”。
实际做过一些复杂样品的人应该会发现,理论上的极性大小规律,有时并不能完全对应实际色谱图。特别是结构相近的化合物,改变流动相 pH、色谱柱类型或者有机相比例以后,保留时间可能发生变化,甚至出现与原先判断不同的峰序。
所以,液相色谱中的出峰顺序不能简单等同于化合物极性的大小规律。
反相色谱为什么通常会出现“极性大的先出峰”?
先看最常见的 C18 反相色谱柱。
C18 固定相以疏水性的十八烷基链为主要特征,而流动相一般由水相和甲醇、乙腈等有机溶剂组成。样品进入色谱柱以后,分析物会在流动相和固定相之间不断进行分配。
对于结构比较接近、且主要以中性形式存在的一组化合物来说,疏水性较强的物质与 C18 固定相之间的作用通常更明显,因此需要更长时间才能被流动相洗脱。
这也是“极性大的先出峰”这一经验规律形成的原因。
但这里真正需要注意的是,极性只是影响保留行为的一个因素。如果两个化合物的结构差异较大,仅仅比较极性或者 Log P,并不能准确预测它们在某一根色谱柱上的出峰顺序。
Log P 高低能不能用来判断峰序?
在方法开发过程中,Log P 经常被拿来辅助判断化合物的疏水性。
Log P 描述的是化合物在特定条件下的辛醇/水分配倾向,对于中性化合物而言,它与反相色谱中的疏水保留往往具有一定相关性。因此,在没有实验数据的时候,可以把它作为选择色谱条件的参考。
问题在于,Log P 并不是色谱保留因子。
色谱柱使用的是特定的固定相,流动相也不是单纯的水。实际保留还受到固定相表面性质、流动相组成、温度以及化合物电离状态等因素影响。
尤其是酸、碱性化合物,如果只看一个静态的 Log P 数值,容易忽略 pH 改变以后分子本身的存在形式。
所以,在预测 HPLC 出峰顺序时,Log P 可以参考,但不能直接拿来“排队”。
pH 改变以后,化合物的保留也可能跟着变
对于能够电离的化合物,流动相 pH 是一个非常关键的变量。
以酸性化合物为例,在较低 pH 条件下,部分化合物以中性分子形式存在;当 pH 升高并接近或超过其 pKa 后,电离比例增加,化合物的亲水性通常会增强,在反相 C18 柱上的保留往往会减弱。
碱性化合物的情况则相反,具体保留变化需要结合其 pKa 与流动相 pH 的关系进行判断。
这也是为什么同一个样品,在不同 pH 的流动相条件下,保留时间可能出现明显变化。
例如阿司匹林属于弱酸性化合物。改变流动相 pH 后,其电离程度会发生变化,进而影响在反相色谱柱上的保留。此时,如果仍然按照“结构式看起来谁更极性大”来判断峰序,就容易得到与实际结果不一致的结论。
因此,做酸碱性化合物的液相方法时,pH 往往比单纯比较结构式更值得关注。
为什么换一根色谱柱,出峰顺序也可能发生变化?
还有一种比较常见的情况:流动相没有改变,只是换了一根色谱柱,结果峰的位置甚至峰序发生了变化。
这并不奇怪。
虽然很多反相色谱柱都以 C18 为固定相,但不同产品的硅胶基质、键合方式、碳载量、封端程度以及表面性质并不完全相同。对于结构相近的化合物,这些差异可能表现为不同的选择性。
另外,液相色谱并不只有 C18 一种固定相。Phenyl、PFP 等固定相针对某些结构类型的化合物可以表现出不同于普通 C18 的选择性。
例如含有芳香环的化合物,在某些固定相体系中除了疏水作用外,还可能受到 π-π 相互作用等影响。此时,即使两个化合物的极性大小规律没有明显变化,色谱保留关系也可能发生改变。
所以,色谱柱并不是一个单纯按照“极性大小”进行筛选的装置,固定相的选择性本身就是分离的重要来源。
结构相近的化合物,为什么更容易出现峰序变化?
在实际检测中,最容易让人困惑的往往不是极性差异很大的化合物,而是结构非常接近的一组物质。
例如同分异构体、位置异构体以及具有相似官能团的化合物,它们的分子量、极性甚至 Log P 都可能比较接近,但在色谱柱上的保留时间并不一定完全相同。
原因在于,色谱分离并不是只比较一个参数。
分子的大小、疏水表面积、官能团位置以及空间构型,都可能改变分析物与固定相之间的实际作用。对于一些具有特殊结构的化合物,这种差异会进一步放大。
因此,在遇到两个结构相近的峰时,与其反复比较“哪个极性更大”,不如从色谱柱选择性和流动相条件入手分析。
出峰顺序发生变化时,应该怎么看?
如果实验结果与理论判断不一致,通常没有必要立即把问题归结为“极性判断错了”。
可以先检查几个基本条件。
第一,看化合物有没有电离。
如果存在酸碱性基团,需要结合 pKa 和流动相 pH 判断实际的离子化状态。
第二,看使用的是什么固定相。
C18、C8、Phenyl、PFP 等色谱柱的选择性存在差异,同一个样品在不同固定相上的保留行为并不一定相同。
第三,检查流动相组成。
甲醇和乙腈虽然都属于常用有机相,但它们对部分化合物的选择性并不完全一致。有机相比例发生变化,也会直接影响保留时间。
第四,再看化合物自身结构。
对于结构相近的目标物,官能团位置、芳香环、支链以及空间构型都可能成为影响分离的因素。
实际进行液相色谱方法开发时,通常需要把这些因素放在一起考虑,而不是单独拿一个“极性大小规律”解释整个色谱图。
总结
对于常规反相 HPLC 分析而言,“极性较大的化合物通常先出峰”是有一定依据的经验规律,但它并不是判断出峰顺序的绝对标准。
真正影响保留行为的,是分析物、固定相和流动相三者之间的综合作用。化合物的疏水性、离子化状态、分子结构,色谱柱的固定相类型,以及流动相 pH 和有机相组成,都可能改变最终的保留时间。
因此,在判断液相色谱出峰顺序时,可以从化合物极性开始,但不要停留在极性本身。尤其是在结构相近化合物的分离中,真正需要关注的是色谱柱选择性和具体分析条件。
这也是液相色谱方法开发中比较基础、但非常重要的一点:理论参数可以帮助我们预测分离趋势,最终的出峰顺序仍需要结合实际色谱条件和实验结果进行判断。
发布于: 2026-09-09